Haber akışına dön
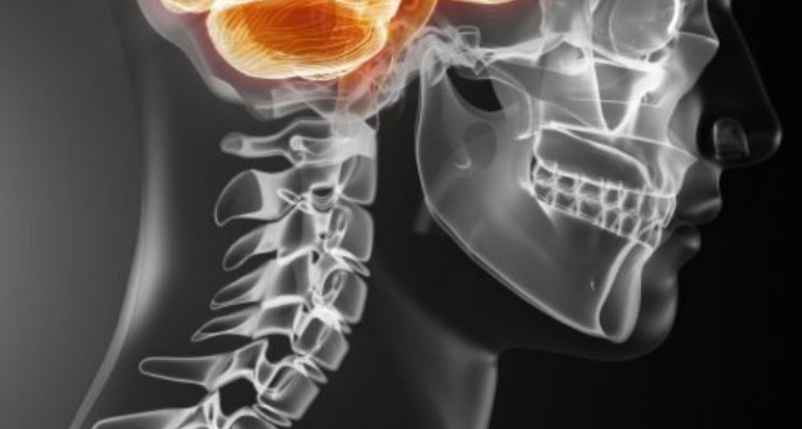
Kordoma, embriyonik gelişim sürecinde oluşan notokord artıklarından köken alan ve genellikle aksiyel iskelet boyunca yerleşen nadir görülen malign bir tümördür. İlk olarak 1857 yılında Rudolf Virchow tarafından kafa tabanı tümör tipi olarak tanımlanmış olsa da günümüzde yapılan birçok çalışma, kordomanın embriyonik notokord kalıntılarından geliştiğini ortaya koymuştur. Tümör; sakrum, omurga ve kafa tabanı olmak üzere üç ana bölgede görülebilir. Yapısal olarak mukus üreten, yuvarlak çıkıntılı, yarı saydam ve gri renkte kitleler olup, kıkırdak tümörleri ile benzer histopatolojik özellikler gösterebilir.
Belirti ve Bulgular
Kordoma, bulunduğu anatomik bölgeye göre değişen semptomlara yol açar. Tümör büyüdükçe görsel olarak belirginleşebilir. Üst omurga çevresinde gelişmeye başladığından ötürü komşu yapılar üzerinde baskı oluşturarak çeşitli nörolojik semptomlara neden olabilir. Genel belirtiler arasında sırtta, kol ve bacaklarda ağrı, kas güçsüzlüğü ve/veya duyu kaybı yer alır. Kafatası tabanına yerleşmiş kordomalarda yaygın olarak görülen semptomlar şunlardır:
- Çift görme (diplopi)
- Bulanık görme
- Baş ağrısı
- Yüzde ağrı veya hissizlik
Hastalıkla İlişkili Genler, Etken Faktörler ve Risk Faktörleri
Kordoma gelişiminde en belirgin genetik etken Brachyury (TBXT) genindeki mutasyonlardır. Kordoma hastalarının %87 ila %100’ünde TBXT gen ifadesi tespit edilmiştir. TBXT proteini, kromozom 6q27 bölgesinde yer alan T-box geni tarafından kodlanmakta olup, embriyonik dönemde mezoderm gelişimi ve notokord formasyonu için kritik rol oynamaktadır. Normal şartlarda bu genin ifadesi doğum sonrasında baskılanır; notokord hücreleri yerlerini omurga kemikleri ve nucleus pulposus yapılarına bırakır. Ancak TBXT geninde meydana gelen tek nükleotid polimorfizmleri (SNP) veya gen duplikasyonları, erişkin dönemde genin anormal şekilde aktive olmasına ve dolayısıyla kordoma gelişimine zemin hazırlayabilir. Toplumun yaklaşık %40’ının kordomada tespit edilen bu SNP mutasyonunun bulunduğu düşünülse de bu kişiler arasında kordoma görülme riski oldukça düşüktür (yaklaşık yarım milyonda bir).
Teşhis Yöntemleri
Nörolojik muayeneyi takiben kordomadan şüphelenildiğinde; X-ray, bilgisayarlı tomografi (BT) ve manyetik rezonans görüntüleme (MRG) gibi görüntüleme yöntemleri kullanılır. Tümör saptandığında biyopsi alınır ve histopatolojik inceleme yapılır. Kordomalar, sitoplazmalarında yoğun miktarda keratin (özellikle CK19) ve S-100 proteinleri taşıdığı için bu belirteçlerin immünohistokimyasal boyama ile tespiti tanıda yardımcıdır.
Tedaviler ve İdare Yöntemleri
Kordoma genellikle yavaş büyüyen bir tümör olmakla birlikte, bulunduğu bölgedeki hayati yapılar nedeniyle tedavisi zorludur. İlk basamak tedavi cerrahi rezeksiyondur (tümörün çıkarılması). Ancak tümör genellikle beyin sapı, omurilik, sinirler ve arterler gibi hassas yapılara yakın lokalize olduğu için tam rezeksiyon her zaman mümkün olmayabilir. Kordoma genellikle radyoterapiye dirençli bir tümör olduğundan proton ışını tedavisi veya stereotaktik radyocerrahi gibi yüksek doz, hassas radyoterapi yöntemleri tercih edilmektedir. Bu tümör tipi yavaş bölünen hücrelerden oluştuğu için, geleneksel kemoterapötik ajanlara genellikle yanıtsızdır ve günümüzde kordoma için onaylanmış bir kemoterapi protokolü bulunmamaktadır.
Müddet Tahminleri (Prognoz)
Kordoma, nadir görülen ve genellikle yavaş seyirli bir kanser türü olmasına rağmen, sınırlı tedavi seçenekleri nedeniyle prognozu genellikle orta ile kötü arasında değişmektedir. Tanı konulan hastalarda, 5 yıllık sağkalım oranı genellikle yaklaşık %50 civarındadır ve bu oran hastanın tedaviye yanıtına ve diğer klinik faktörlere bağlı olarak değişiklik gösterebilir. Kordomanın tedavisinde cerrahi müdahale, radyoterapi ve bazı durumlarda kemoterapi gibi yöntemler kullanılsa da tümörün konumuna ve yayılma durumuna bağlı olarak tedavi başarı oranları sınırlıdır. Bu nedenle, kordomanın tedavi sürecinde multidisipliner bir yaklaşım ve erken teşhis büyük önem taşımaktadır.
Görülme Sıklığı ve Dağılım
Kordoma, yıllık olarak milyonda bir kişide teşhis edilen oldukça nadir bir kanser türüdür. Kordomanın oldukça nadir bir hastalık olması, bireylerin bu kanser türüne yakalanma oranını düşürse de bu durum aynı zamanda tedaviye yönelik araştırmaların yatırım almasını zorlaştırmaktadır. Düşük hasta sayısı, özellikle randomize kontrollü klinik çalışmaların gerçekleştirilmesini güçleştirirken standart tedavi protokollerinin oluşturulmasını da engellemektedir.