Haber akışına dön
Fenilketonüri, fenilalanin amino asidinin metabolizmasından sorumlu olan fenilalanin hidroksilaz (PAH) enziminin eksikliği veya işlevsel yokluğu sonucu gelişen, otozomal resesif geçişli kalıtsal bir metabolizma hastalığıdır. Bu enzim eksikliği nedeniyle fenilalanin tirozine dönüştürülemez ve kanda toksik düzeylerde birikerek özellikle santral sinir sistemi üzerinde nörotoksik etkilere yol açar.
PAH enzimi, fenilalanini tirozine dönüştürürken tetrahidrobiopterin (BH4) kofaktörünü kullanır. Bu metabolik yolak yalnızca amino asit metabolizması için değil, aynı zamanda dopamin, noradrenalin ve adrenalin biyosentezi için de dolaylı olarak kritik öneme sahiptir. Enzim aktivitesinin bozulması, fenilalaninin alternatif metabolik yollara yönelmesine ve fenilpirüvat, fenilasetat ve fenillaktat gibi nörotoksik metabolitlerin oluşmasına neden olur.
Yüksek fenilalanin düzeyleri, kan-beyin bariyerini LAT1 (Large Neutral Amino Acid Transporter 1) taşıyıcısı üzerinden geçerek beyinde nörotransmitter sentezini, miyelinizasyonu ve sinaptik organizasyonu bozmakta; bu durum erken dönemde tanı konulmadığında kalıcı nörogelişimsel hasarlara yol açmaktadır.
Belirti ve Bulgular
- Zeka geriliği ve bilişsel gelişim bozuklukları
- Davranışsal bozukluklar ve dikkat sorunları
- Nöbetler
- Motor gelişim geriliği
- Hipopigmentasyon (açık saç, açık ten, açık göz rengi)
- Emme güçlüğü ve beslenme problemleri
- Dermatolojik bulgular (egzama benzeri lezyonlar)
Bebekler doğumda genellikle sağlıklıdır, klinik belirtiler çoğunlukla yaşamın 2–3. ayından sonra ortaya çıkar.
Hastalıkla İlişkili Genler, Etken Faktörler ve Risk Faktörleri
PKU, PAH genindeki mutasyonlara bağlı olarak gelişir. PAH geni, 12q23.2 kromozomal lokasyonunda bulunur ve 13 ekzon içerir. PAH geninde 1000’den fazla mutasyon tanımlanmıştır. Bu mutasyonlar; klasik PKU, hafif PKU ve hiperfenilalaninemi fenotiplerine yol açmaktadır. Risk faktörleri arasında akraba evliliği ve taşıyıcı ebeveyn varlığı bulunmaktadır.
Teşhis Yöntemleri
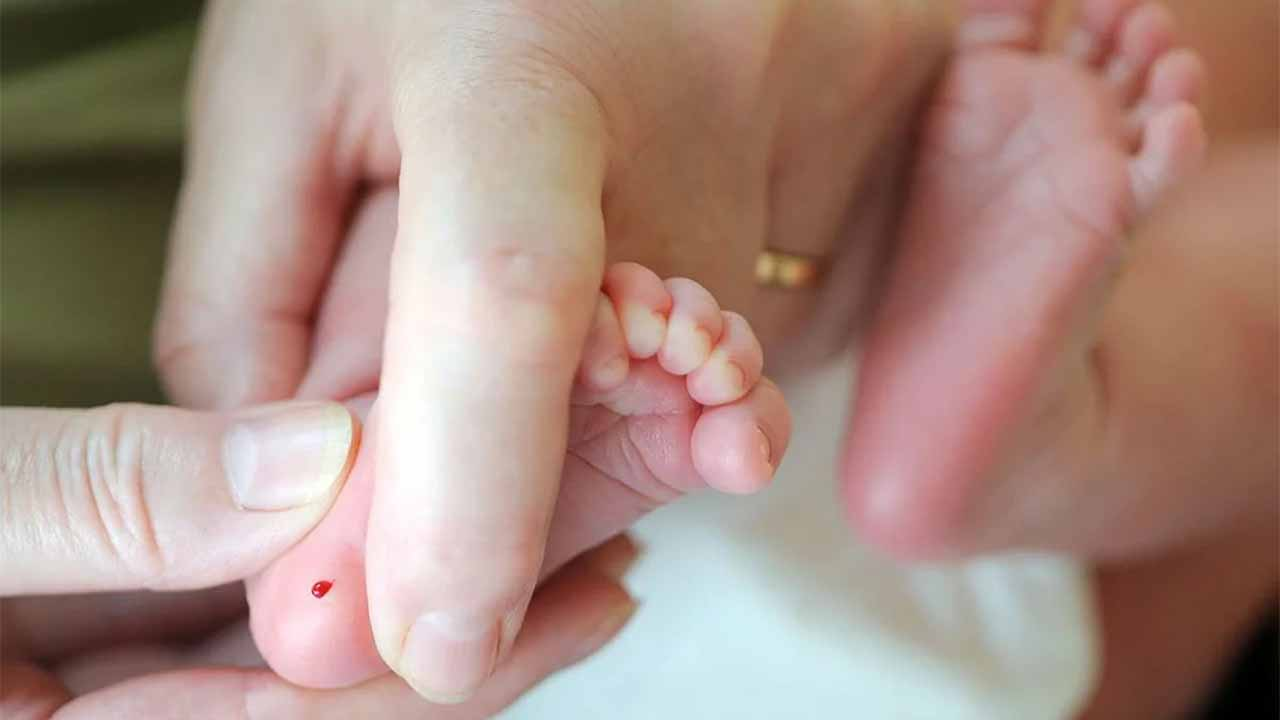
Fenilketonüri tanısı, fenilalanin metabolizmasındaki bozukluğun biyokimyasal ve genetik düzeyde gösterilmesine dayanır. Tanı sürecinin ilk basamağı, yenidoğan döneminde uygulanan kurutulmuş kan örneği temelli tarama programlarıdır. Kandaki fenilalanin düzeyi, tandem kütle spektrometrisi gibi yüksek duyarlılığa sahip yöntemlerle ölçülür. Yüksek fenilalanin düzeyleri tespit edildiğinde doğrulayıcı biyokimyasal testler ve moleküler genetik analizler yapılır.
Tedavi ve İdare Yöntemleri
Fenilketonürinin tedavisi, temel olarak kandaki fenilalanin düzeylerini güvenli aralıkta tutmayı amaçlar. Bu nedenle klinik yönetimin temelini yaşam boyu sürdürülen düşük fenilalaninli diyet oluşturur. Diyet tedavisinde doğal protein kaynaklarının alımı bireysel tolerans düzeyine göre sınırlandırılırken, protein gereksinimi fenilalanin içermeyen veya çok düşük miktarda içeren medikal amino asit formülleri ile karşılanır. Ayrıca bazı hastalarda tetrahidrobiopterin analoğu olan sapropterin tedavisi uygulanabilir.
Prognoz
Fenilketonüride prognoz, tanı zamanlaması, tedaviye başlama yaşı ve metabolik kontrol düzeyine bağlıdır. Erken tanı ve tedavi uygulanmayan bireylerde, yüksek fenilalanin düzeylerine kronik maruziyet sonucu geri dönüşümsüz nörolojik hasar gelişebilir. Ancak yenidoğan döneminde tanı alan ve tedaviye başlanan bireylerde prognoz olumlu seyretmektedir. Türkiye'de fenilketonüri prevalansı yaklaşık 1/3.000 düzeyindedir ve bu durum akraba evliliklerinin yaygınlığı ile ilişkilidir.